|

|

|
|

|

뉴스
FDA, 첫 플라스미드 DNA 면역치료제 승인…희귀질환 치료 선택지 확대
이노비오 '보세리크', 성인 RRP 환자 수술 빈도 감소 목적으로 가속 승인
HPV 항원·IL-12 발현 유도…전기천공 기술 활용한 DNA 전달 방식 적용
임상서 27% 1년간 추가 수술 불필요…장기 유효성 검증 위한 확증 임상 과제
HPV 항원·IL-12 발현 유도…전기천공 기술 활용한 DNA 전달 방식 적용
임상서 27% 1년간 추가 수술 불필요…장기 유효성 검증 위한 확증 임상 과제
최윤수 기자 │ jjysc0229@yakup.com

입력 2026-11-03 06:00 수정 2026.11.03 06:01


|
미국 식품의약국(FDA)이 최초의 플라스미드 DNA 기반 면역치료제를 승인하면서 DNA를 활용한 새로운 면역치료 플랫폼이 미국 시장에 진입했다. 특정 바이러스 항원을 발현하도록 설계된 DNA를 체내에 전달해 면역반응을 유도하는 방식으로, 반복적인 수술이 필요한 희귀질환 환자에게 새로운 치료 선택지가 추가됐다.
FDA는 지난달 30일 이노비오 파마슈티컬스(INOVIO Pharmaceuticals)의 '보세리크(Voceryq, 개발명 INO-3107)'를 성인 재발성 호흡기 유두종증(Recurrent Respiratory Papillomatosis, RRP) 환자의 수술적 유두종 절제 빈도 감소를 위한 치료제로 가속 승인했다.
보세리크는 인유두종바이러스(HPV) 6형과 11형에 대한 면역반응을 유도하도록 설계된 재조합 플라스미드 DNA 기반 면역치료제다. FDA가 해당 기술을 활용한 면역치료제를 승인한 것은 처음이다.
이번 승인은 성인 RRP 환자 32명을 대상으로 진행한 임상시험 결과를 근거로 이뤄졌다. 주요 유효성 분석 대상 26명 중 7명(27%)은 치료 후 12개월 동안 추가적인 유두종 제거 수술이 필요하지 않았다.
다만 이번 허가는 수술 빈도 감소를 근거로 한 가속 승인으로, 이노비오는 확증 임상시험을 통해 장기적인 임상적 유익성을 추가로 검증해야 한다.
반복 수술 필요한 희귀질환…DNA 기반 면역치료로 접근
RRP는 HPV 6형 또는 11형 감염으로 호흡기 점막에 유두종이 반복적으로 발생하는 희귀 만성질환이다. 주로 후두와 성대 주변에 병변이 나타나며, 쉰 목소리와 음성 변화, 기침, 호흡곤란 등을 유발할 수 있다. 병변이 커지면 기도 폐쇄로 이어질 수 있으며, 드물게 악성 변화가 발생하기도 한다.
기존 치료에서는 내시경 등을 이용한 외과적 유두종 제거가 중요한 역할을 한다. 그러나 병변을 제거하더라도 HPV가 주변 조직에 남아 있을 수 있어 재발이 반복되는 경우가 많다.
이에 따라 일부 환자는 장기간 여러 차례 수술을 받아야 하며, 반복적인 수술과 마취에 따른 신체적 부담뿐 아니라 성대 및 후두 조직 손상, 음성 기능 저하 등의 위험에 노출된다.
보세리크는 이러한 반복 수술 부담을 줄이기 위해 개발됐다. 기존 외과적 치료가 발생한 유두종을 직접 제거하는 방식이라면, 보세리크는 HPV 감염 세포에 대한 면역반응을 유도하도록 설계됐다는 차이가 있다.
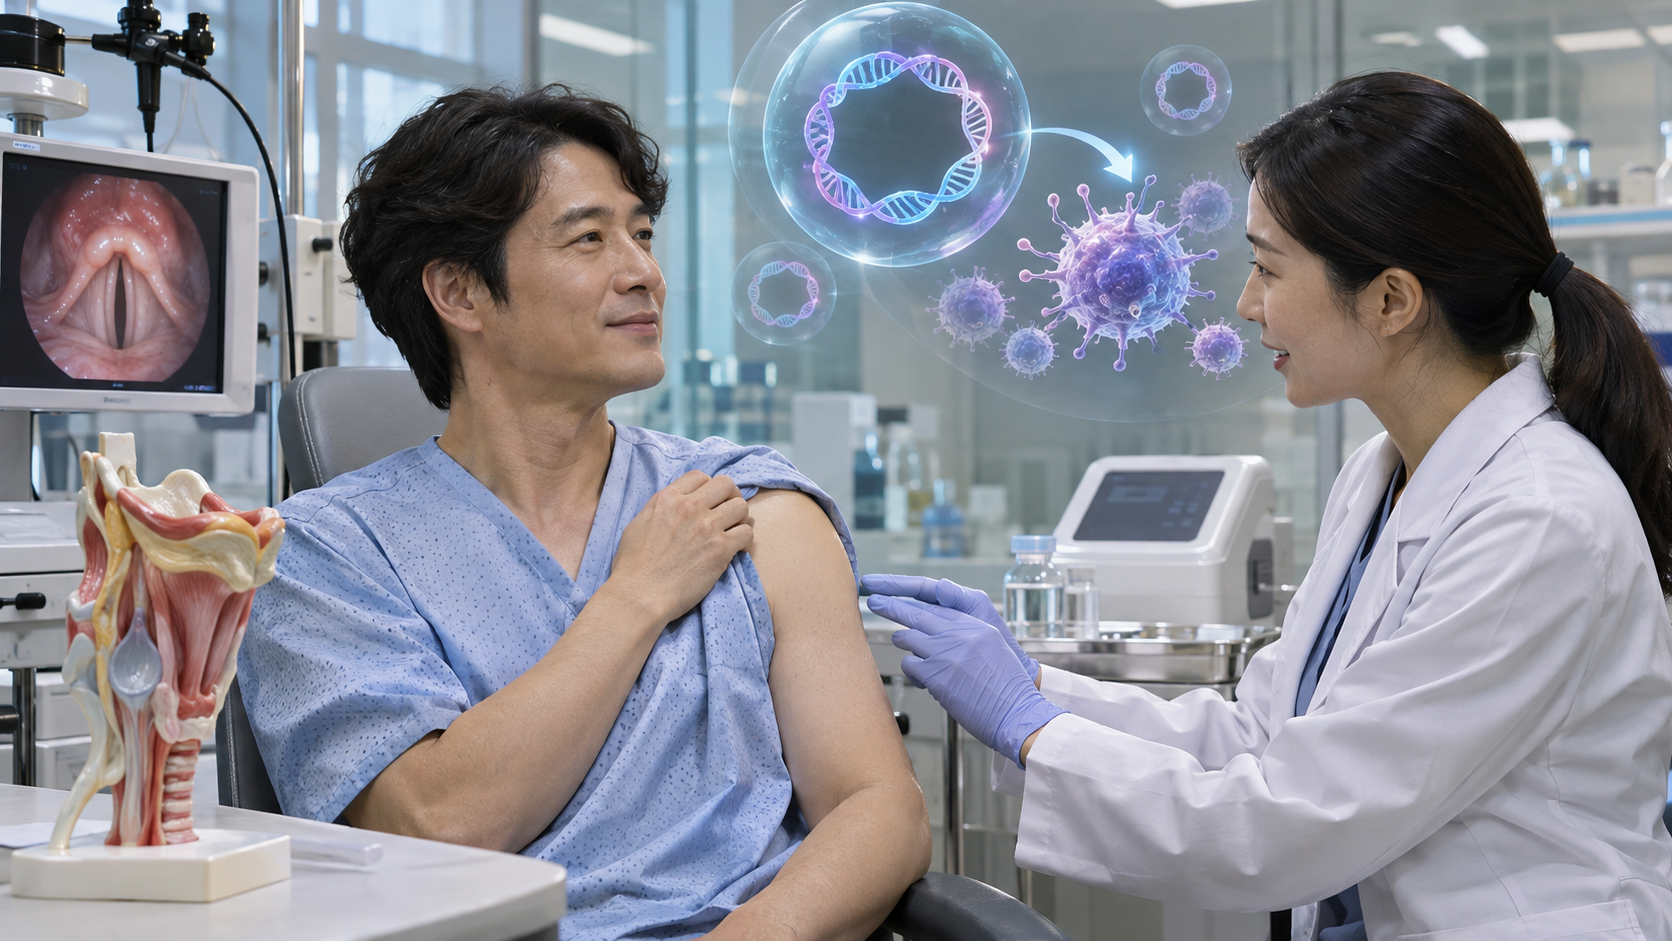
보세리크는 두 종류의 플라스미드 DNA로 구성된다. 플라스미드 DNA는 작은 원형 DNA 분자로, 특정 단백질을 발현하는 유전정보를 세포에 전달하는 데 활용된다.
보세리크에 포함된 도루사파포진 랄라플라스미드(doruxapapogene ralaplasmid)는 HPV 6형과 11형 항원을 발현하도록 설계됐으며, 랄리키노진 시푸플라스미드(lalikinogene sifuplasmid)는 면역반응을 강화하는 인터루킨-12(IL-12)를 발현하도록 설계됐다.
체내에 전달된 DNA를 통해 관련 단백질이 발현되면 면역체계가 이를 인식하고 HPV 감염 세포를 표적으로 하는 T세포 반응을 유도하는 방식이다.
보세리크에는 이노비오의 전기천공(Electroporation) 기반 전달 기술인 '셀렉트라 5PSP(CELLECTRA 5PSP)'가 적용된다. 전기천공은 짧은 전기 자극으로 세포막의 투과성을 일시적으로 높여 DNA가 세포 내부로 전달되는 것을 돕는 기술이다.
FDA가 승인한 투여 용량은 회당 6.25mg으로, HPV 항원을 발현하는 플라스미드 DNA 6mg과 IL-12를 발현하는 플라스미드 DNA 0.25mg으로 구성된다. 근육주사와 전기천공을 결합해 3주 간격으로 총 4회 투여한다.
첫 투여 전에는 눈에 보이는 유두종을 외과적으로 제거해 병변을 최소화해야 한다. 따라서 보세리크는 최초 수술을 대체하기보다는 이후 추가적인 유두종 제거 수술 필요성을 줄이기 위한 치료제에 해당한다.
임상서 수술 빈도 감소 확인…27%는 1년간 추가 수술 불필요
FDA의 허가 근거는 성인 RRP 환자를 대상으로 진행한 공개표지 임상시험 RRP-001(NCT04398433)이다.
시험에는 보세리크 투여 전 12개월 동안 유두종 제거 수술을 최소 2회 받은 성인 환자 32명이 참여했다. 연구진은 보세리크를 3주 간격으로 총 4회 투여한 뒤 수술 필요성과 안전성, 면역학적 반응 등을 평가했다.
FDA의 주요 유효성 분석에는 치료 전 12개월 동안 유두종 제거 수술을 3회 이상 받은 환자 26명이 포함됐다. 이들의 치료 전 1년간 수술 횟수 중앙값은 4.5회였으며, 범위는 3~8회였다.
분석 결과 26명 중 7명이 치료 후 12개월 동안 추가적인 유두종 제거 수술을 받지 않아 27%의 완전반응률을 기록했다. 95% 신뢰구간은 12~48%였다.
여기서 완전반응은 평가 기간 추가 수술이 필요하지 않았다는 의미로, HPV 감염이 완전히 제거됐거나 질환이 완치됐다는 것을 뜻하지 않는다.
전체 임상시험 대상자 32명에 대한 분석에서도 수술 횟수 감소가 관찰됐다.
2025년 국제학술지 '네이처 커뮤니케이션즈(Nature Communications)'에 게재된 임상 1/2상 연구에 따르면 전체 32명 중 26명(81.3%)은 치료 전 12개월과 비교해 치료 후 12개월 동안 수술 횟수가 최소 1회 감소했다.
이 가운데 9명(28.1%)은 추가 수술이 필요하지 않은 완전반응을 보였으며, 14명(43.8%)은 수술 횟수가 50~99% 감소하는 부분반응을 나타냈다. 완전반응과 부분반응을 합한 전체반응률은 71.9%였다.
다만 FDA 허가 근거인 27%의 완전반응률과 학술논문에서 보고된 81.3%의 수술 감소 비율은 분석 대상과 평가 지표가 다르다. FDA의 주요 분석은 치료 전 수술 횟수가 3회 이상이었던 26명을 대상으로 이뤄졌으며, 학술논문은 전체 32명을 분석했다.
면역학적 평가에서도 HPV 6형과 11형에 특이적인 T세포 반응이 관찰됐다. 일부 면역반응은 52주까지 유지됐으며, 연구진은 혈액에서 확인된 T세포가 유두종 조직에서도 관찰됐다고 보고했다.
안전성 분석에서는 주사 부위 반응이 11명(34%)으로 가장 흔했다. 이어 두통 6명(19%), 피로 5명(16%), 고혈압 4명(13%), 메스꺼움과 어지럼증이 각각 2명(6%)에서 보고됐다.
전기천공 과정에서는 일시적인 근육 수축, 출혈, 미주신경성 반응 등이 발생할 수 있다. FDA는 투여 후 최소 30분 동안 환자의 반응을 관찰하도록 권고했으며, 전기천공 적용 부위와 관련된 삽입형 의료기기 및 금속 삽입물에도 주의하도록 했다.
이번 임상시험은 대조군이 없는 단일군 연구로 진행됐으며, 전체 대상자도 32명에 불과했다. 따라서 관찰된 수술 감소 효과의 장기 지속성과 드문 이상반응에 대해서는 추가 검증이 필요하다.
기존 면역치료제와 플랫폼 차별화…확증 임상 과제
보세리크의 승인으로 RRP 환자에게 사용할 수 있는 면역치료제의 선택지가 확대됐다.
앞서 FDA는 2025년 8월 프레시젠(Precigen)의 '팝지메오스(Papzimeos, zopapogene imadenovec-drba)'를 성인 RRP 치료제로 승인했다. 팝지메오스는 FDA가 RRP 치료를 위해 최초로 승인한 면역치료제로, 비복제 아데노바이러스 벡터를 활용한다.
팝지메오스의 허가 근거 임상시험에서는 주요 분석 대상 35명 중 18명(51.4%)이 치료 후 12개월 동안 추가 수술이 필요하지 않은 완전반응을 나타냈다.
두 제품은 모두 HPV 관련 면역반응을 유도하지만 유전정보 전달 플랫폼에 차이가 있다. 팝지메오스가 아데노바이러스 벡터를 사용하는 반면, 보세리크는 플라스미드 DNA와 전기천공 기술을 결합한다.
또한 팝지메오스는 정식 승인을 받은 반면 보세리크는 가속 승인에 따라 추가적인 임상적 유익성 검증이 요구된다. 두 제품 간 직접 비교시험은 진행되지 않아 각각의 완전반응률만으로 치료 효과의 우열을 판단할 수는 없다.
FDA는 이노비오에 최소 50명의 성인 및 소아 RRP 환자를 대상으로 확증 임상시험을 진행하도록 요구했다.
대상은 치료 전 12개월 동안 유두종 관련 수술을 3회 이상 받은 환자로, 치료 완료 후 최소 3년 동안 수술 횟수를 평가해야 한다. 연구 결과는 적절한 외부 대조군 또는 과학적으로 타당한 기준과 비교하도록 했다.
FDA가 제시한 확증 임상시험 완료 기한은 2031년 12월 30일이며, 최종 보고서 제출 기한은 2032년 8월 30일이다. 현재 보세리크의 허가 대상은 성인으로 한정돼 있으며, 소아에서의 안전성과 유효성은 확립되지 않았다.
이노비오는 승인 발표 당시 약 60일 내 미국에서 제품 주문 및 공급을 시작하고, 2027년 1분기 본격적인 상업화를 추진한다는 계획을 밝혔다.
이번 승인으로 플라스미드 DNA 기반 면역치료제가 미국에서 처음으로 상용화 허가를 받았지만, 현재 확인된 임상적 유익성은 성인 RRP 환자의 유두종 제거 수술 빈도 감소에 한정된다.
향후 확증 임상시험을 통해 수술 감소 효과의 장기 지속성과 임상적 유익성을 확인하는 것이 주요 과제로 남아 있다.
약업신문 공식 SNS 채널 구독


전체댓글 0개
등록된 댓글이 없습니다.
오늘의 헤드라인
-
01 중국 제약사 47곳 67개 비만 치료제 임상 진... -
02 FDA, 첫 플라스미드 DNA 면역치료제 승인…희... -
03 편두통 예방치료, 효과 넘어 장기 안전성으... -
04 헬스케어 '저PBR' 18곳, 배당 확대만으론 역... -
05 진검학회 '10대 문제 제기'에 선 그은 복지부 -
06 "편의점 약 늘리기보다 심야약국"…소비자 선... -
07 이콜랩, 항체 정제 손실 확 줄였다…수율 44%... -
08 싸토리우스, 유전자 하나 제거했더니 생산성... -
09 [기업분석] 상장 뷰티기업 1H 지배지분순이... -
10 화장품 효능 광고 신뢰도 하락…구매 전 검증...