|

|

|
|

|

뉴스
애임스바이오사이언스 "신약개발, IND 준비보다 ‘Go, No-Go' 판단이 먼저"
데이터 확보보다 개발 지속·중단 판단 중요…글로벌 기술이전 경쟁력과 직결
롤라티닙 사례로 환자군별 평가 전략 제시, 임상 용량·제형·품질관리 연계 강조
AAV8 유전자치료 연구서 고용량 6명 중 4명 간 효소 상승 확인, 안전성 평가 시점 중요
롤라티닙 사례로 환자군별 평가 전략 제시, 임상 용량·제형·품질관리 연계 강조
AAV8 유전자치료 연구서 고용량 6명 중 4명 간 효소 상승 확인, 안전성 평가 시점 중요
허지수 기자 │ suhjs0721@yakup.com

입력 2026-11-10 06:00 수정 2026.11.10 06:01


|
|
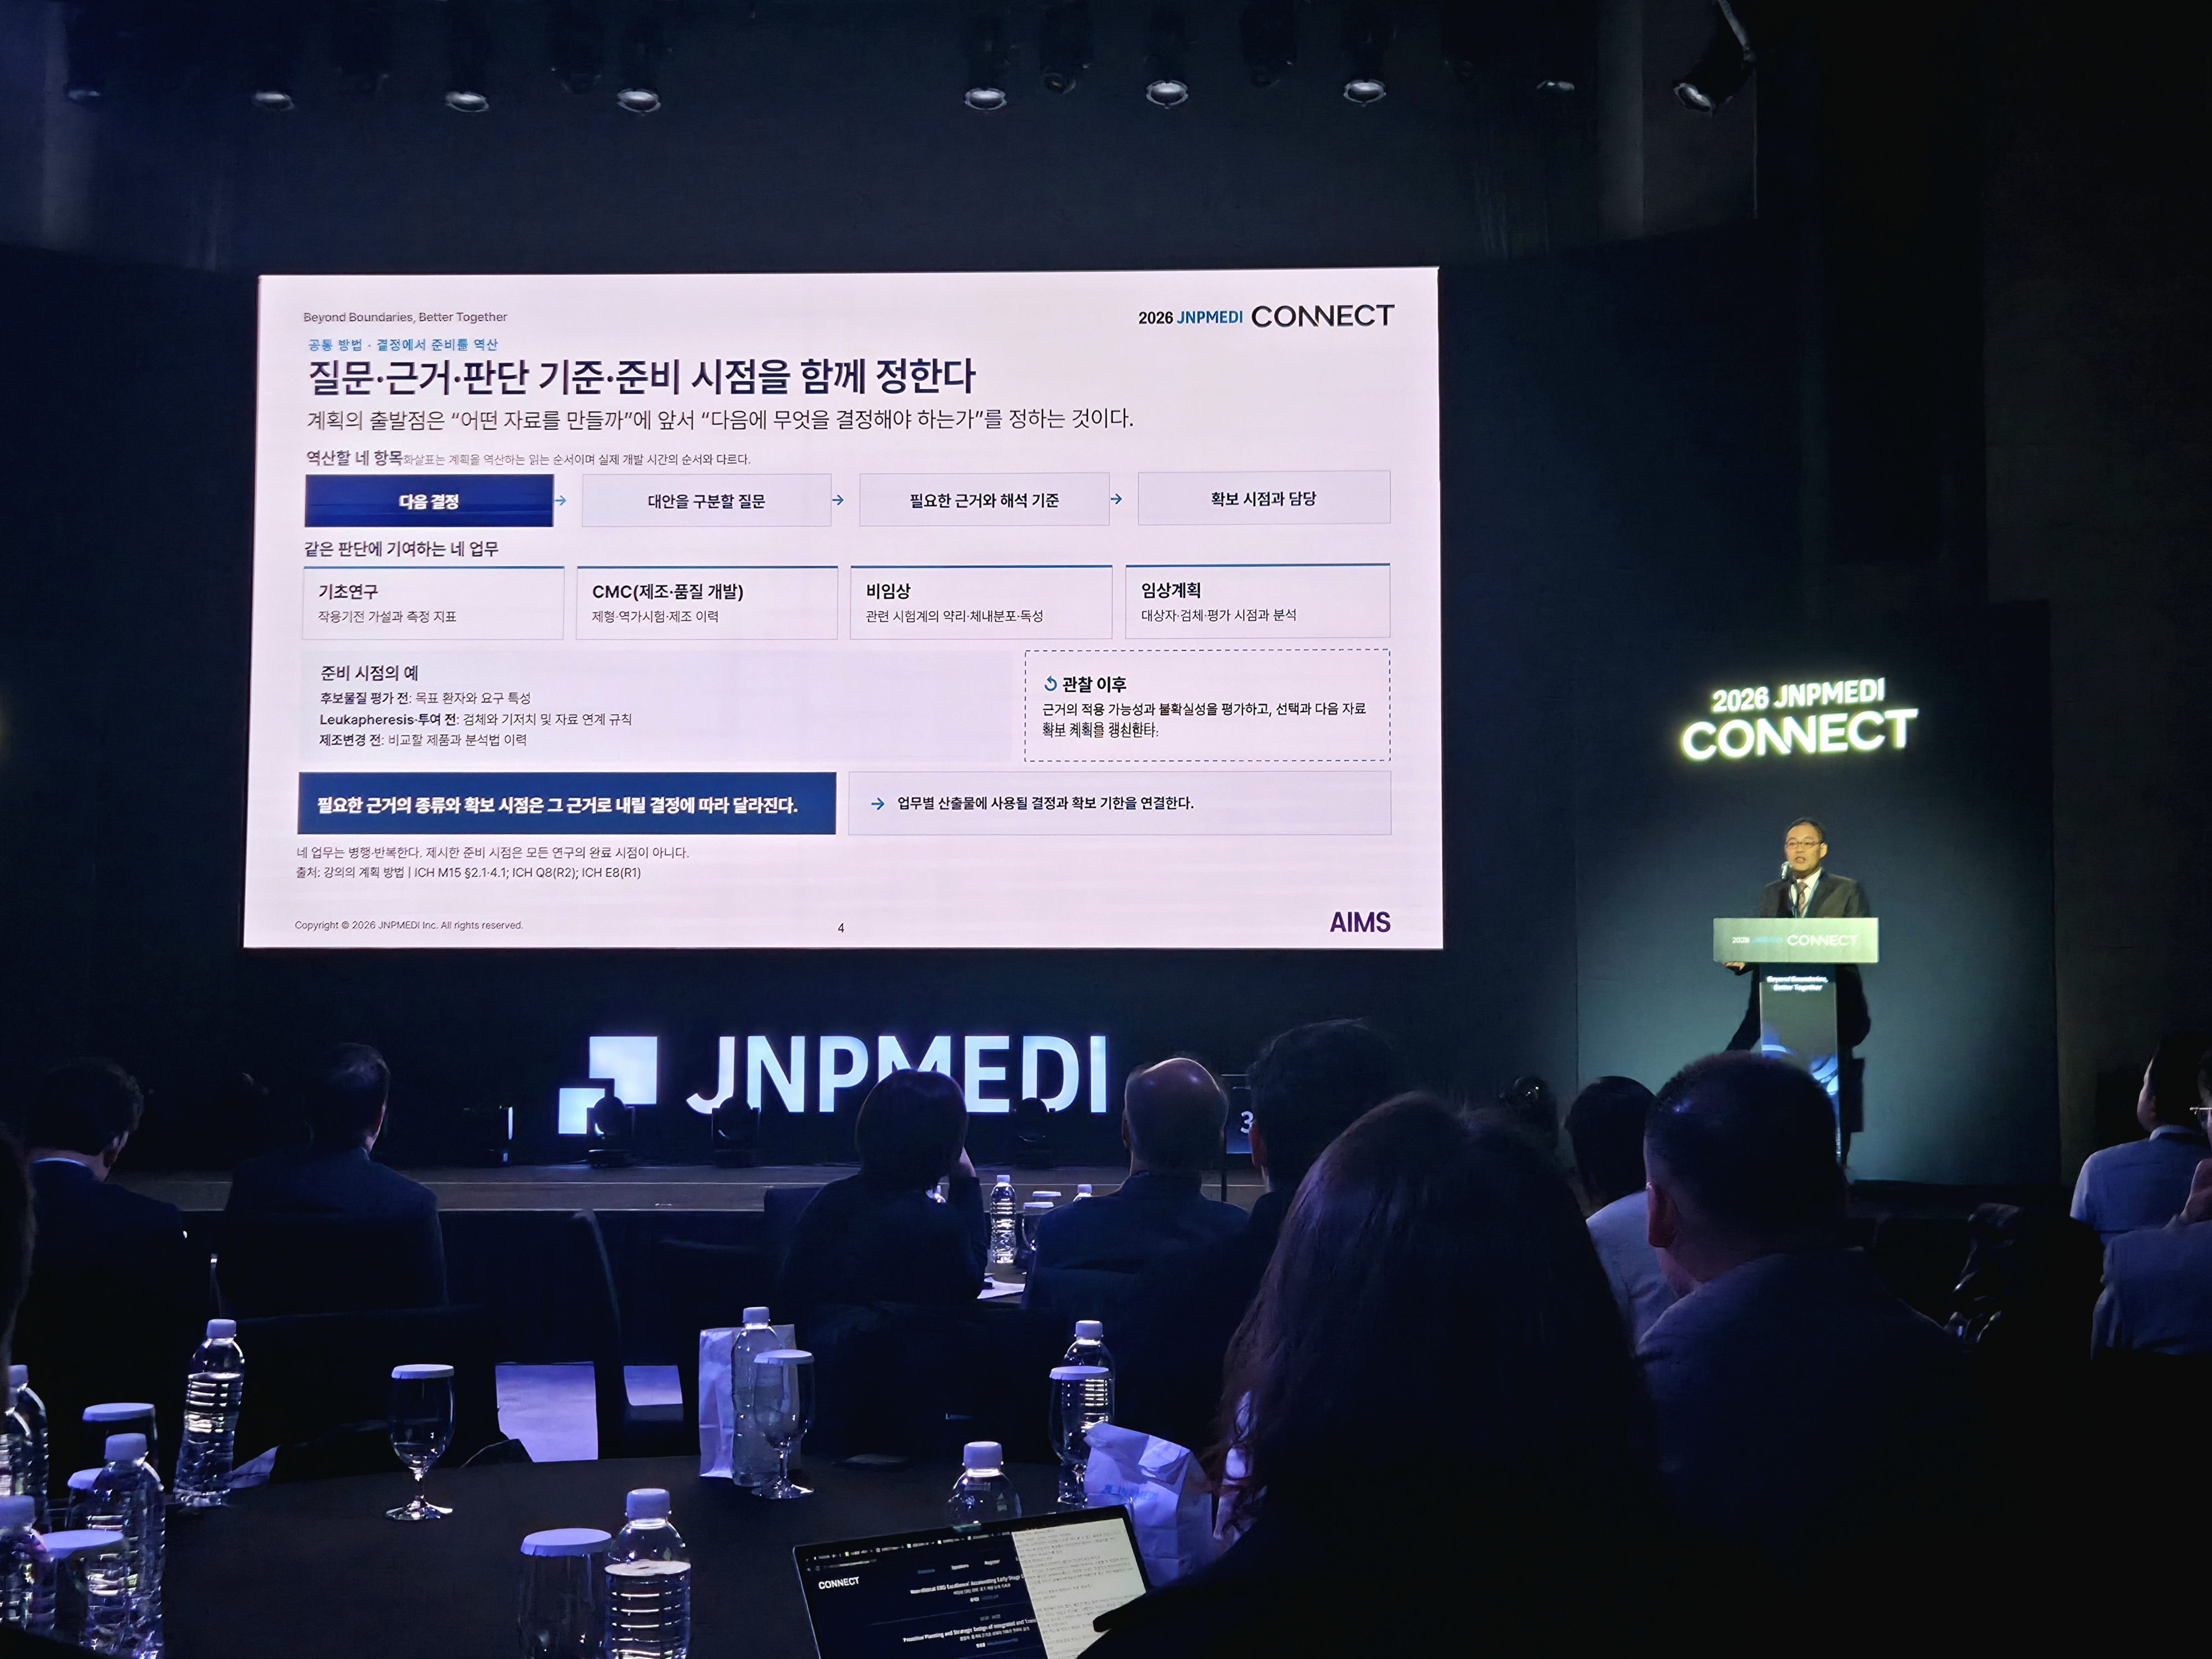
신약개발에서 임상시험 진입보다 먼저 검증해야 할 것은 후보물질의 개발 가치라는 지적이 나왔다. 비임상·임상 데이터를 얼마나 확보했느냐보다 어떤 판단을 위해 근거를 생성했는지가 중요하며, 성공 가능성이 낮은 후보물질을 조기에 중단하는 ‘Go, No-Go’ 의사결정 역량이 신약개발 경쟁력을 좌우한다는 것이다.
애임스바이오사이언스(AIMS BioScience) 한승훈 대표는 6일 서울 강남구 조선 팰리스 서울 강남에서 열린 '2026 JNPMEDI CONNECT'에서 '통합적·중개적 근거로 선제적 기획과 전략적 설계'를 주제로 이 같은 개발 접근을 제시했다. 애임스바이오사이언스는 일동제약그룹 계열의 신약개발 전략 컨설팅 기업이다.
한 대표는 "국내 신약개발의 데이터 생성 능력은 분명히 좋아졌지만, 그것이 신약개발 역량과 완전히 일치하는 것은 아니다"라고 짚었다. 비임상 성과가 양호하다는 사실만으로는 특정 적응증과 제형, 임상 용량을 왜 선택했는지 설명하기 어렵고, 이는 기술이전 과정에서 글로벌 제약사의 후속 질문에 대응하는 데도 한계가 될 수 있다는 것이다.
그는 "가장 먼저 해야 할 질문은 'IND를 하려면 무엇을 해야 하느냐'가 아니라 '내가 가진 후보물질이 정말 개발할 만한 후보물질인가'이다"라고 강조했다. 이어 "임상에서의 미충족 수요를 해결할 수 있는 후보물질인지 먼저 판단하고, 그 결정을 위해 어떤 기준과 근거가 필요한지, 어떤 시험을 해야 하는지 역순으로 설계해야 한다"고 말했다.
임상 수요부터 역산…환자군·용량·CMC 통합 설계
한 대표는 역형성림프종인산화효소(ALK) 표적치료제 롤라티닙(Lorlatinib)의 공개 연구 사례를 통해 목표 환자군과 임상적 문제에 따라 요구되는 근거가 달라진다고 설명했다.
ALK 티로신키나아제 억제제(TKI)에 대한 내성이 발생한 환자군에서는 내성 변이를 가진 종양에 대한 ALK 억제 활성이, 뇌전이 환자군에서는 혈액뇌장벽(BBB) 투과성과 중추신경계(CNS) 약물 노출, 두개내 항종양 활성이 중요하다.
목표 환자군을 먼저 정의해야 그에 맞춰 내성 변이 종양모델, 뇌 노출 또는 두개내 종양모델 등 비임상 평가를 선택하고 초기 임상에서 확인할 유효성 평가 지표를 정할 수 있다. 서로 다른 임상적 문제는 서로 다른 후보물질 특성과 평가 근거를 요구한다는 것이다.
용법·용량 역시 임상과 의약품 제조·품질관리(CMC)를 떼어놓고 결정할 수 없다. 항체의약품은 예상 임상 용량을 정하더라도 제형 농도가 낮으면 실제 투여 부피가 과도하게 늘어날 수 있고, 경구용 저분자 의약품은 목표 용량에 맞춰 용해도와 용출, 안정성을 함께 검토해야 한다.
용량을 설정하는 초기 단계부터 제형의 구현 가능성을 확인하고, 이를 임상에서 검증할 약동학(PK), 약력학(PD), 유효성·안전성 평가 계획을 함께 수립해야 한다. 용법·용량과 제형, 제조공정, 임상 평가를 개별적으로 설계하면 개발 후반에 제품 구현이 어렵거나 추가 근거를 확보해야 하는 문제가 발생할 수 있다.
AAV8 투여 후 7~10주 ALT 상승…기능·안전성 함께 평가
유전자치료제와 세포치료제에서는 어떤 지표를 관찰하느냐뿐 아니라 언제 측정하느냐도 중요한 설계 변수다. 투여량만으로 생물학적 반응을 평가하기 어려워 시간에 따른 기능과 안전성 변화를 함께 살펴야 하기 때문이다.
한 대표는 2014년 발표된 간 표적 아데노연관바이러스 8형(AAV8) 유전자치료 연구를 사례로 제시했다. 중증 혈우병 B 환자 10명을 대상으로 한 연구에서 고용량 2×10¹² vg/kg을 투여한 6명 중 4명은 투여 후 7~10주에 간 효소 알라닌아미노전이효소(ALT) 상승을 보였다.
이 같은 변화를 해석하려면 응고인자 IX(FIX) 활성과 출혈 빈도 등 기능 지표, ALT 수치, 면역억제 치료 시작 시점을 동일한 시간축에 배치해야 한다. 다만 해당 수치는 특정 연구에서 관찰된 결과로, ALT 상승만으로 원인을 확정하거나 모든 유전자치료제에 동일한 관찰 시점을 적용할 수는 없다.
키메라항원수용체 T세포(CAR-T) 치료제 역시 투여 세포 수와 제품의 생물학적 활성인 역가(Potency)를 구분하고, 체내 증식·지속성과 임상 반응을 연계해 평가해야 한다. 혈액에서 백혈구를 채집해 T세포를 확보하는 백혈구성분채집술(Leukapheresis) 이전부터 출발물질의 분석·보관 계획을 수립하고, 첫 투여 전에는 기저치 검체와 추적관찰 시점을 확정해야 한다.
제조공정 변경 시점의 평가 역시 마찬가지다. 공정 변경 전후의 검체와 분석법, 제조 이력을 사전에 확보하고, 품질특성과 생물학적 활성을 비교해 변경에 따른 영향을 평가해야 한다.
자료가 사후 비교와 원인 분석으로 이어지려면 대상자 식별코드와 제품·제조 로트, 검체·투여 시점을 공통 연결 기준으로 사전에 일치시켜야 한다. 이를 통해 제조공정 변경 전후의 품질 차이와 임상 결과를 연계하고, 비교가능성 평가에 필요한 근거를 확보할 수 있다.
"임상 진입이 능사 아냐"…'Go, No-Go' 기준 먼저 세워야
한 대표는 신약개발의 성패를 가를 핵심으로 개발 지속과 중단을 가르는 'Go, No-Go' 판단을 꼽았다. 비임상 효능이나 역가 지표가 임상 유효성을 보장하지 못하는 만큼, 무작정 임상 진입을 추진하기보다 후보물질이 미충족 의료 수요를 해결할 수 있는지 냉정하게 검증해야 한다는 것이다.
이를 위해 개발 초기부터 목표제품특성(TPP)을 설정하고, 목표 환자군과 임상적 요구사항에 맞춰 용법·용량, 제품 특성, CMC, 유효성·안전성 평가 기준을 연결해야 한다. 각 개발 단계에서 내려야 할 결정을 먼저 정하고, 이를 뒷받침할 근거와 판단 기준, 확보 시점까지 구체화하는 것이 핵심이다.
한 대표는 "신약개발에서 가장 중요한 결정은 Go, No-Go인데, 우리는 그동안 No-Go 판단을 너무 두려워했다"며 "하지만 No-Go가 오히려 더 가치 있는 결정일 수 있다. 개발이 어려운 제품에 쓸 돈과 시간을 성공 가능성이 있는 제품에 투자할 수 있기 때문"이라고 강조했다.
이어 "어느 개발 단계에서 어떤 근거를 확보하고 Go, No-Go 판단을 내릴지, 확보한 근거들을 어떻게 조합해 그 판단을 뒷받침할지 설계해야 한다"며 "이러한 판단을 잘하는 기업이 많아져야 우리나라의 신약개발 역량도 높아질 수 있다"고 말했다.
|
[관련기사]
제이앤피메디 "신약개발, 임상부터 사업화까지 '성공'으로 '커넥트'"
2026-11-06 20:13
약업신문 공식 SNS 채널 구독


전체댓글 0개
등록된 댓글이 없습니다.
오늘의 헤드라인
-
01 [바이오유럽] 유럽도 ‘차이나 쇼크’…“초기 ... -
02 EU, 비타민 K1 대체 원료 안전성 제동 -
03 “탈모약 성기능 부작용, 과도한 우려보다 정... -
04 모더나, 2022년 팬데믹 후 처음 매출성장 전망 -
05 포장지가 발암물질 억제? '니트로사민' 잡는... -
06 중앙대 약제학실 50주년…동문들, 미래 인재 ... -
07 "AI로 약국 업무 효율 높여 환자에 집중"…약... -
08 슈도에페드린 사태에 일반약 관리 강화…약사... -
09 약사회 "한약사 피해 공감하지만…교차고용 ... -
10 애임스바이오사이언스 "신약개발, IND 준비...