|

|

|
|

|

뉴스
EMA "RWD 확보만으론 부족"…PASS 설계·데이터 적합성 강조
규제 질문·대상 환자군에 맞는 연구 설계 강조…데이터 신뢰성·실행가능성 사전 평가
ICH M14 기반 RWD 활용 요건 소개…의무 부과 비중재적 PASS 최종보고서 12개월 내 제출
DARWIN EU, 18개국 40개 데이터 파트너 확보…약 2억5000만명 환자 데이터 접근
ICH M14 기반 RWD 활용 요건 소개…의무 부과 비중재적 PASS 최종보고서 12개월 내 제출
DARWIN EU, 18개국 40개 데이터 파트너 확보…약 2억5000만명 환자 데이터 접근
허지수 기자 │ suhjs0721@yakup.com

입력 2026-10-23 13:07


|
|
의약품 시판 후 안전성 연구(PASS)는 데이터를 선택하기에 앞서 무엇을 확인할지부터 정해야 한다는 제언이 나왔다. 유럽의약품청(EMA)은 연구 질문에 맞는 설계와 데이터 적합성, 결과 공개의 투명성을 강조했다.
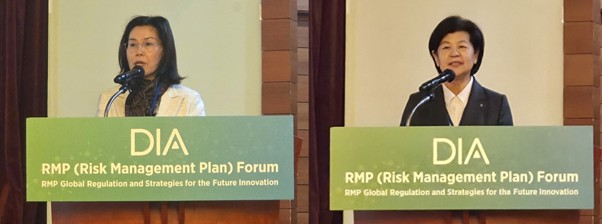
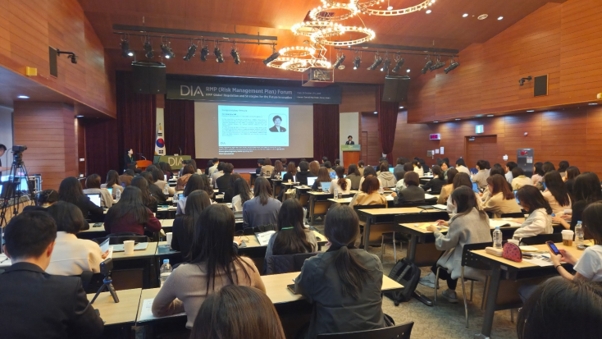
DIA Korea는 23일 서울 센트럴포스트타워에서 'DIA Korea RMP Forum 2026'을 개최했다. 이번 포럼은 시판 후 조사 중심에서 위해성 관리계획(RMP) 기반 관리로 전환되는 과정에서 규제와 현장의 과제를 살펴보기 위해 마련됐다.
이번 행사에서는 식품의약품안전처와 한국의약품안전관리원, EMA, 일본 의약품의료기기종합기구(PMDA) 등 국내외 규제기관과 제약업계·학계 전문가들이 참석해 글로벌 RMP·PASS 운영 경험과 실사용데이터(RWD) 활용 방안을 공유했다.
“규제 준수 넘어 환자 보호해야”…RMP 역할 재정립
박영주 DIA 한국 대표는 개회사에서 글로벌 규제 환경 변화에 따라 과학적 근거에 기반한 위해성 관리의 중요성이 커지고 있다고 설명했다.
박 대표는 “위해성 관리계획(RMP)은 단순한 규제 요건 그 이상이다”라며 “우리의 목표는 단순히 규제 요건을 준수하는 데 그쳐서는 안 된다”며 “환자를 지속적으로 보호하고 책임 있는 혁신을 지원하는 시스템을 구축하는 것이다”라고 말했다.
이어 손수정 한국의약품안전관리원 원장은 “시판 후 의료 현장에서 발생하는 이상사례를 단순히 수집하는 것이 아니라, 데이터를 어떻게 분석하고 안전성 관리와 예방으로 연결하느냐에 초점을 맞춘다”고 말했다.
손 원장은 의약품이상사례보고시스템(KAERS)과 공통데이터모델(CDM) 사업을 소개했다. 이어 “AI와 데이터 분석 기술을 활용해 의미 있는 안전성 신호를 조기에 발견하고 위해성 평가와 관리에 보다 신속하게 반영할 수 있도록 AI 기반 구축과 역량 강화를 추진하고 있다”고 밝혔다.
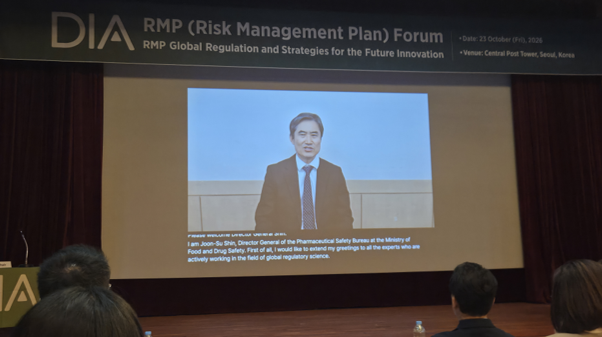
신준수 식약처 의약품안전국장은 “지금 우리는 사후관리에서 선제적 대응으로, 단순 보고에서 데이터 기반의 입증으로 규제 패러다임이 전환되는 변곡점에 서 있다”며 “RMP는 단순한 허가 요건이 아니라 의약품 전 생애주기 안전성을 과학적으로 증명하는 핵심 전략 도구가 돼야 한다”고 말했다. 국내 RMP 고도화를 위한 논의와 현장 의견 수렴도 강조했다.
EMA “최적 PASS 설계는 하나가 아니다”
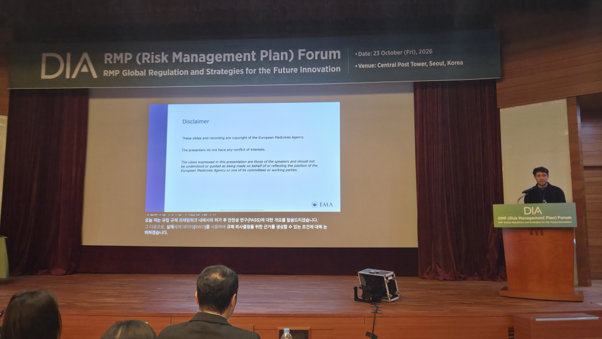
첫 번째 세션 '글로벌 RMP 규제 동향: 유럽·일본 규제기관과 산업계 관점'에서 호데이 쿠엔카 그라오(Hodei Cuenca Grao) EMA 프로덕트 리드는 PASS 연구계획서 제출·검토 절차와 RWD 활용 요건을 소개했다.
EU에서는 의약품 허가 신청 시 RMP를 제출하고, 새로운 안전성 정보가 위해성·유익성 평가나 안전성 관리계획에 중대한 영향을 미치는 경우 갱신한다.
RMP는 중요한 확인된 위해성과 중요한 잠재적 위해성, 부족한 안전성 정보를 파악하고 평가·관리하기 위한 약물감시 및 위해성 최소화 계획이다. 일상적인 이상사례 보고와 안전성 신호 탐지 외에 추가 조사가 필요하면 PASS 등의 약물감시 활동을 수행한다.
PASS는 의약품의 안전성 위험을 확인·특성화·정량화하거나 안전성 프로파일을 재확인하고, 위해성 관리조치의 효과를 평가하는 연구다. 장기 사용에 따른 안전성 위험과 위해성 최소화 조치의 효과도 조사할 수 있다.
그라오 리드는 “모든 상황에 적용할 수 있는 하나의 최적 PASS 연구 설계는 없다(There is no single ‘best’ PASS design)”고 말했다. 그는 이어 “안전성 문제와 대상 환자군, 신뢰할 수 있는 데이터 확보 가능성에 따라 설계를 달리해야 한다”고 밝혔다.
EU 규제기관이 의무를 부과한 비중재적 PASS의 경우, 품목허가권자(MAH)는 연구 시작 전 연구계획서를 제출해 규제기관의 검토를 받아야 한다. 연구 결과나 참여자 안전에 영향을 미치는 중대한 계획 변경도 시행 전에 제출해야 한다. 최종 연구보고서는 데이터 수집 종료 후 12개월 이내에 제출해야 한다.
연구계획서와 최종 결과는 EMA 약물감시 위해성평가위원회(PRAC) 또는 해당 회원국 규제기관의 검토를 거친다. EMA는 연구 설계 과정에서 과학적 자문을 활용할 것도 권장했다.
ICH M14·DARWIN EU…데이터 적합성과 공개가 관건
그라오 리드는 “연구 목적에 대한 적합성이 결정적이다(Fitness for purpose is decisive)”라며 “RWD를 규제 의사결정에 활용하려면 데이터의 양보다 연구 목적에 맞는지가 중요하다”고 말했다. 이어 “전자건강기록·보험청구자료·환자등록자료 등도 완전성과 신뢰성, 대상 환자군에 대한 적용 가능성을 검토해야 한다”고 강조했다.
연구 착수 전 실행가능성 평가도 필요하다. 확보한 데이터로 연구 질문에 답할 수 있는지, 예상되는 편향과 한계는 무엇인지 살펴보는 절차다. 결과에 따라 연구 설계나 데이터원을 조정할 수 있다.
그라오 리드는 RWD 기반 비중재적 안전성 연구의 국제 공통 원칙을 담은 ICH M14 가이드라인도 소개했다. 해당 지침은 EU에서 2026년 3월 18일부터 시행됐다. 데이터의 신뢰성과 관련성을 평가하고, 실행가능성 검토 결과를 연구 설계에 반영하도록 한다.
그라오 리드는 연구 결과 공개도 중요하게 다뤄야 한다고 강조했다. 그는 “투명성이 신뢰를 만든다(Transparency enables confidence)”며 “EMA는 HMA-EMA 실사용데이터 연구 카탈로그를 통해 PASS 연구계획서와 초록, 최종 보고서 등을 공개하고 있다”고 밝혔다.
그는 실사용근거(RWE) 생성 네트워크인 'DARWIN EU(Data Analysis and Real-World Interrogation Network)'의 운영 현황도 소개했다.
2026년 2월 기준 유럽 18개국에서 데이터 파트너 40곳을 확보했다. 미국 데이터를 포함해 약 2억5000만명 규모의 환자 데이터에 접근할 수 있다. 이는 실제 연구에 모두 활용된 환자 수가 아니라 접근 가능한 데이터 규모다.
EMA는 DARWIN EU를 RWE 생성의 주요 연구 경로로 활용한다. 이와 함께 내부 연구진과 외부 계약 연구기관을 통한 연구도 수행하며, 연구 질문과 데이터 가용성, 실행가능성 등에 따라 적합한 경로를 선택한다.
그라오 리드는 발표를 마무리하며 “규제 질문에서 출발해야 한다(Start with the regulatory question)”는 메시지를 남겼다. 연구 목적에 맞는 데이터, 신뢰할 수 있는 분석방법, 투명한 보고가 함께 갖춰져야 규제 판단에 활용할 수 있는 근거가 된다는 설명이다.
|
|
약업신문 공식 SNS 채널 구독


전체댓글 0개
등록된 댓글이 없습니다.
오늘의 헤드라인
-
01 엘앤씨바이오,'리투오' 글로벌 유통망 선제 ... -
02 EMA "RWD 확보만으론 부족"…PASS 설계·데이... -
03 인천 바이오 메가클러스터, 신약개발 허브 '... -
04 한국유나이티드제약, 필리핀·베트남과 327만... -
05 부광약품, 3분기 누적 매출 1627억 돌파… 신... -
06 중증근무력증 치료제 ‘바토클리맙’ 중국 품... -
07 대원제약, 미국 AAPS서 경구용 세마글루타이... -
08 부채표 가송재단·대한약학회, ‘윤광열 약학... -
09 진원생명과학 미국 子 'VGXI', 제1공장 정상... -
10 대웅제약 펙수클루, 헬리코박터 제균 '7일 ...